

解析PDGFRB突变的儿童颅骨肌纤维瘤病误诊为朗格汉斯的完整病例,梳理鉴别要点与诊疗思路,供相关临床从业者参考学习。
儿童颅骨上的溶骨性包块,第一反应往往是朗格汉斯细胞组织细胞增生症(LCH)。但当“LCH”的Langerin染色是阴性,SMA却是阳性,测序又找到了PDGFRB突变——我们面对的,其实是另一种病。

一
病例回顾
01
基本情况
患儿,男,4岁9个月。
主诉:发现头部肿块2年。
现病史:2年前家长发现患儿头顶部一处质硬肿块,无进行性增大,未予特殊处理。2个多月前右侧颞部出现新的肿块,性质与前者相似。病程中无头痛、呕吐、抽搐,无运动及智力倒退。
既往史——这是本例最值得注意的地方:
约5月龄(2021-11):在外院行左上肢肿物切除,肿瘤位于前臂肌肉内,约4 cm×2.5 cm×1.5 cm;病理为肌纤维瘤。
约1岁5月龄(2022-10):在外院行腰骶部病损切除及软组织病损切除,病理为肌纤维瘤。
换句话说,这个孩子从婴儿期开始,在不同部位反复长出软组织或骨的肿物。单看颞部这一个病灶,很容易被当成孤立性病变;把时间线拉长,才能看出这是一个多中心的过程。
02
术前影像
头颅CT平扫+三维重建
右侧颞骨靠近鳞缝处局部膨胀性骨质破坏,横截面约2.4 cm×1.6 cm,内见残存骨嵴,病灶同时向颅内、外凸出,内部呈不均匀等或稍低密度。三维重建可以直观地看到右颞骨类圆形缺损,边缘清楚,缺损内残留骨性分隔。
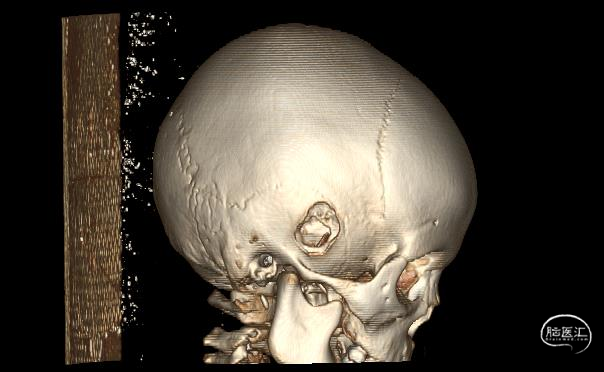
图1a. 术前头颅CT三维重建:右侧颞骨类圆形骨质缺损,边界清楚,内有残存骨嵴
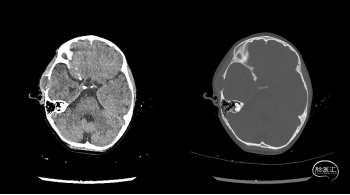
图1b. 术前头颅CT提示右侧颞骨骨质受侵蚀
影像报告结论:右侧颞骨局部膨胀性骨质破坏,朗格汉斯细胞组织细胞增生症可能,建议MRI检查。
头颅MRI增强
右侧颞骨见一结节,约15 mm×20 mm×28 mm,T2WI压脂高信号、T1WI低信号,DWI未见明显弥散受限,边界清楚;病灶同时向颅内、外凸出,邻近脑实质稍受压。增强后病灶不均匀强化,边缘强化明显。脑实质未见异常信号。
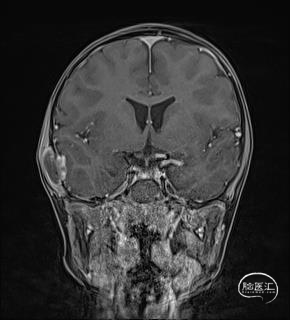
图2. 术前MRI增强冠状位:右侧颞骨结节,内外板双向凸出,周边强化明显
影像报告结论:右侧颞骨结节,结合CT,考虑朗格汉斯细胞组织细胞增生症。
CT和MRI两份报告都指向LCH,这在临床上非常常见:儿童、颅骨、溶骨性破坏、软组织肿块,几乎是LCH的“标准画像”。
03
手术
全麻下行右颞部颅骨病损切除术。
术中所见:肿块约2 cm,边界尚清,位于骨膜下,破坏颅骨;肿块质地较软,白色,呈软骨-鱼肉样,血供不明显。沿肿块边缘完整切除,约直径1.5 cm,沿囊壁小心分离后完整送检。术中出血约1 ml。
04
病理
先后两份病理报告,结论一致:梭形细胞肿瘤,结合形态及免疫组化,提示肌纤维瘤/肌纤维瘤病。
免疫组化汇总:
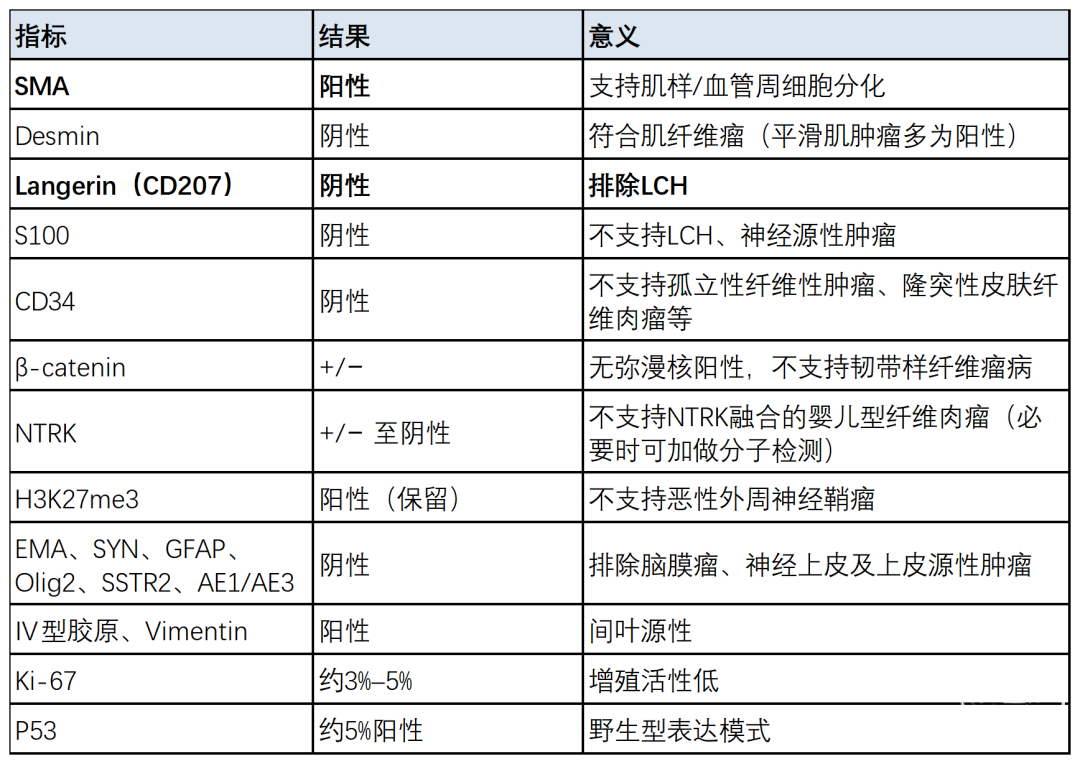
概括:SMA阳性、Langerin阴性,把诊断从LCH拉到了肌纤维瘤。
05
基因检测
术后取颞骨肿瘤石蜡切片,同时以口腔拭子作为胚系对照,行儿童实体肿瘤738基因DNA测序。结果如下:
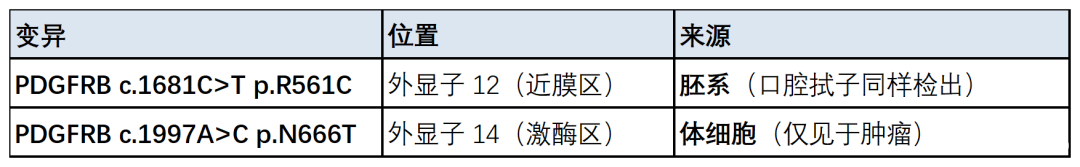
其余结果:未检出融合重排,CNV分析未见明显拷贝数改变;TMB 0.51个突变/Mb,MSS,HRD阴性。
这份报告信息量很大:
R561C是胚系突变。这是家族性婴儿肌纤维瘤病中最经典的PDGFRB位点,也解释了为什么这个孩子从婴儿期开始,就在全身不同部位反复长肿瘤。
肿瘤里又多了一个体细胞突变N666T。也就是说,这处颞骨病灶同时带有“一胚系、一体细胞”两个PDGFRB突变,符合多中心肌纤维瘤病常见的“二次打击”模式。
背景非常“干净”。没有融合、没有拷贝数改变、肿瘤突变负荷很低,符合良性肿瘤的分子特征,驱动因素就是PDGFRB。
PDGFRB突变的检出,从分子层面印证了肌纤维瘤的诊断,也为后续治疗留出了一条靶向的路。
06
术后评估与随访
2026-08-14 头颅MRI增强(儿童血液肿瘤科随访):右颞术后改变;右侧上颌骨眶突新见一结节,约11 mm×10 mm×11 mm,T2WI高信号、T1WI低信号,边界清楚,均匀明显强化。另见左侧腮腺区环状强化结节,约1.1 cm×1.4 cm。
2026-10-18 头颅CT:右颞术后改变,局部颅骨骨质不连;右侧上颌骨眶突(右眼眶外侧)膨胀性骨质破坏,约1.4 cm×1.2 cm。
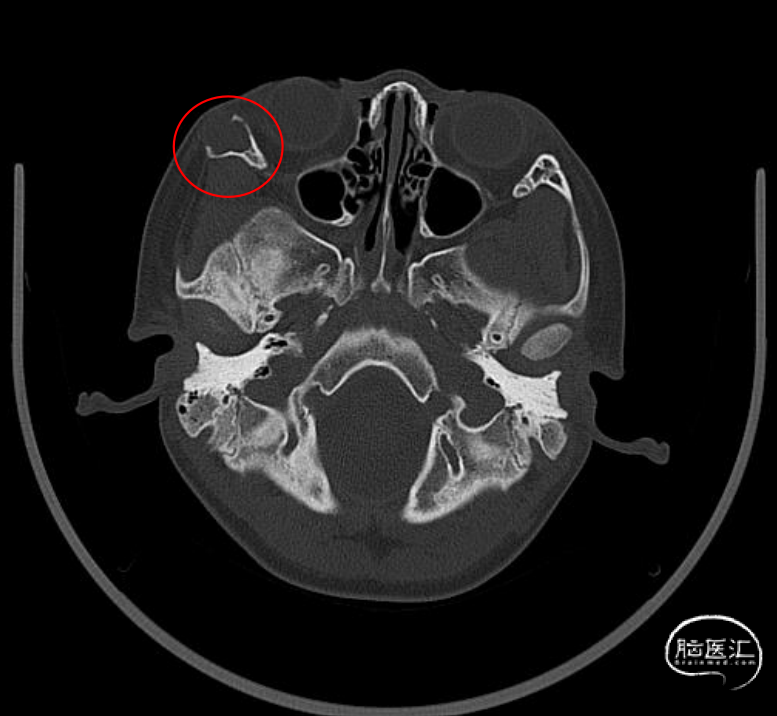
图5. 2026-10-18 头颅CT骨窗:右侧眼眶外侧骨质侵蚀
2026-10-19 头颅MRI增强:右侧上颌骨眶突结节约11 mm×10 mm×15 mm,较8月稍增大;左侧腮腺区强化结节约11 mm×12 mm。
鉴于病灶多发、术后出现新病灶且有增大趋势,又检出PDGFRB突变,患儿目前在儿童血液肿瘤科接受伊马替尼靶向治疗,治疗反应仍在观察中。
07
把整个病程串起来
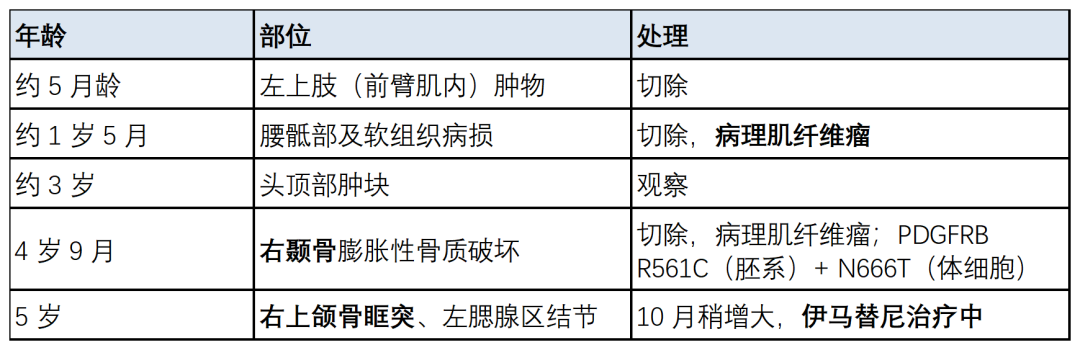
婴儿期起病、多部位先后出现、累及软组织和骨、PDGFRB胚系突变:这是一例典型的多中心型(胚系相关)婴儿肌纤维瘤病。
二
认识肌纤维瘤:几个关键点
01
它是什么
肌纤维瘤/婴儿肌纤维瘤病是婴幼儿最常见的纤维性肿瘤之一,WHO将其归入血管周细胞(肌周细胞)肿瘤。
临床上分为三型:
孤立型:最常见,单个结节,好发于头颈部皮下、肌肉,也可以长在骨里;
多中心型(不累及内脏):多发于皮肤、软组织和骨,预后通常好,部分可以自行消退;
多中心型(累及内脏):可累及肺、心、胃肠道等,是需要警惕的类型,预后取决于内脏受累的程度。
颅骨是骨肌纤维瘤的好发部位之一,以颞骨、顶骨、额骨多见。
02
为什么本例术前被认为是LCH
回头看,本例有几处影像特点和LCH是重叠的:儿童、颅骨溶骨性破坏、内外板双向凸出、伴软组织肿块。
但也有几处线索更偏向肌纤维瘤:
CT上病灶呈膨胀性改变,内见残存骨嵴,而不是LCH典型的“穿凿样”缺损和纽扣样死骨;
MRI上周边强化明显、中央不均匀,与肌纤维瘤“周边细胞丰富、中央疏松或坏死”的双相结构相吻合(即所谓“靶征”);
病灶无压痛,生长相对缓慢;
最关键的一点——既往有多处软组织肿物切除史,且躯干部肿物病理已证实是肌纤维瘤。如果术前把这份既往病理调出来,诊断方向从一开始就会不同。
但这份关键信息在入院病史里被记成了“神经纤维瘤病史”:一字之差,把线索带偏了。这提醒我们:看儿童颅骨病灶,一定要翻既往史,而且要看既往病理的原始报告,不要只看转述。
03
PDGFRB突变意味着什么
PDGFRB编码血小板源性生长因子受体β,是一种受体酪氨酸激酶。肌纤维瘤中的PDGFRB突变多为功能获得性突变,使受体在没有配体时也持续激活。
需要分两种情况看:
体细胞突变:只存在于肿瘤组织中,见于相当一部分孤立型和多中心型病例;
胚系突变:存在于全身细胞,常与家族性、多中心型婴儿肌纤维瘤病相关,呈常染色体显性遗传,但外显率不完全,同一家族中表现可以差异很大。
家族性病例中,最常见的胚系突变就是本例的R561C,位于受体近膜区。携带者体内每个细胞都有这个突变,但它单独存在时激活作用较弱;肿瘤往往在某个部位再获得第二个PDGFRB体细胞突变(常见于激酶区N666等热点)后才长出来。这就是“二次打击”:胚系突变决定了“会在多处长”,体细胞突变决定了:“在哪儿长”。
结合本例,PDGFRB检测的临床意义主要有四点:
送检时一定要带胚系对照。本例同时送了肿瘤组织和口腔拭子,才能明确R561C是胚系、N666T是体细胞。如果只测肿瘤,这两个突变就无法区分。
胚系突变阳性,要做家系检测和遗传咨询。R561C呈常染色体显性遗传,子代有50%的遗传概率,但外显率不完全。携带突变的父母可能毫无症状,也可能只在婴儿期长过一个“小疙瘩”后自行消退。建议父母做该位点验证,并追问家族中有无类似病史。
提示需要长期、全身随访。胚系携带者在全身任何部位都可能出现新病灶,需要全身MRI或PET-CT排除内脏受累,并定期复查。本例术后PET-CT即发现脾脏可疑病灶,半年内又新发右上颌骨眶突病灶,就是例证。
提供靶向治疗的可能。PDGFRB功能获得性突变可被伊马替尼等酪氨酸激酶抑制剂抑制,R561C在体外实验中对伊马替尼敏感。但不同的激酶区突变敏感性并不完全一致,N666T这一具体位点的临床数据很少,因此用药后需要密切复查、评估疗效。
04
治疗与随访
孤立型:完整切除为主,复发率较低(约10%);部分病灶可自行消退,位置合适时也可以观察。
多中心型、无内脏受累:可以以观察和局部处理为主;病灶进展、影响功能或外观时,可考虑低剂量化疗(甲氨蝶呤+长春碱等)。
多中心型累及内脏,或进展迅速:需要系统治疗;PDGFRB突变阳性者可考虑伊马替尼。
随访:多中心型需要较长期的影像随访,关注新发病灶和已有病灶的变化。
本例右颞骨病灶切除后,右上颌骨眶突又出现新病灶,并在两个月内稍增大。眶周病灶如果再切,对外观和功能的影响都比颞骨大,所以选择了伊马替尼系统治疗,而没有反复手术。这也正是PDGFRB检测的价值所在。治疗期间需要定期复查MRI评估疗效,同时监测血常规、肝功能、水肿和生长发育等方面的不良反应。
三
儿童颅骨溶骨性病变:三者鉴别要点
在儿童颅骨溶骨性病变中,最容易混淆的三种是颅骨筋膜炎、颅骨肌纤维瘤/婴儿肌纤维瘤病和朗格汉斯细胞组织细胞增生症(LCH)。
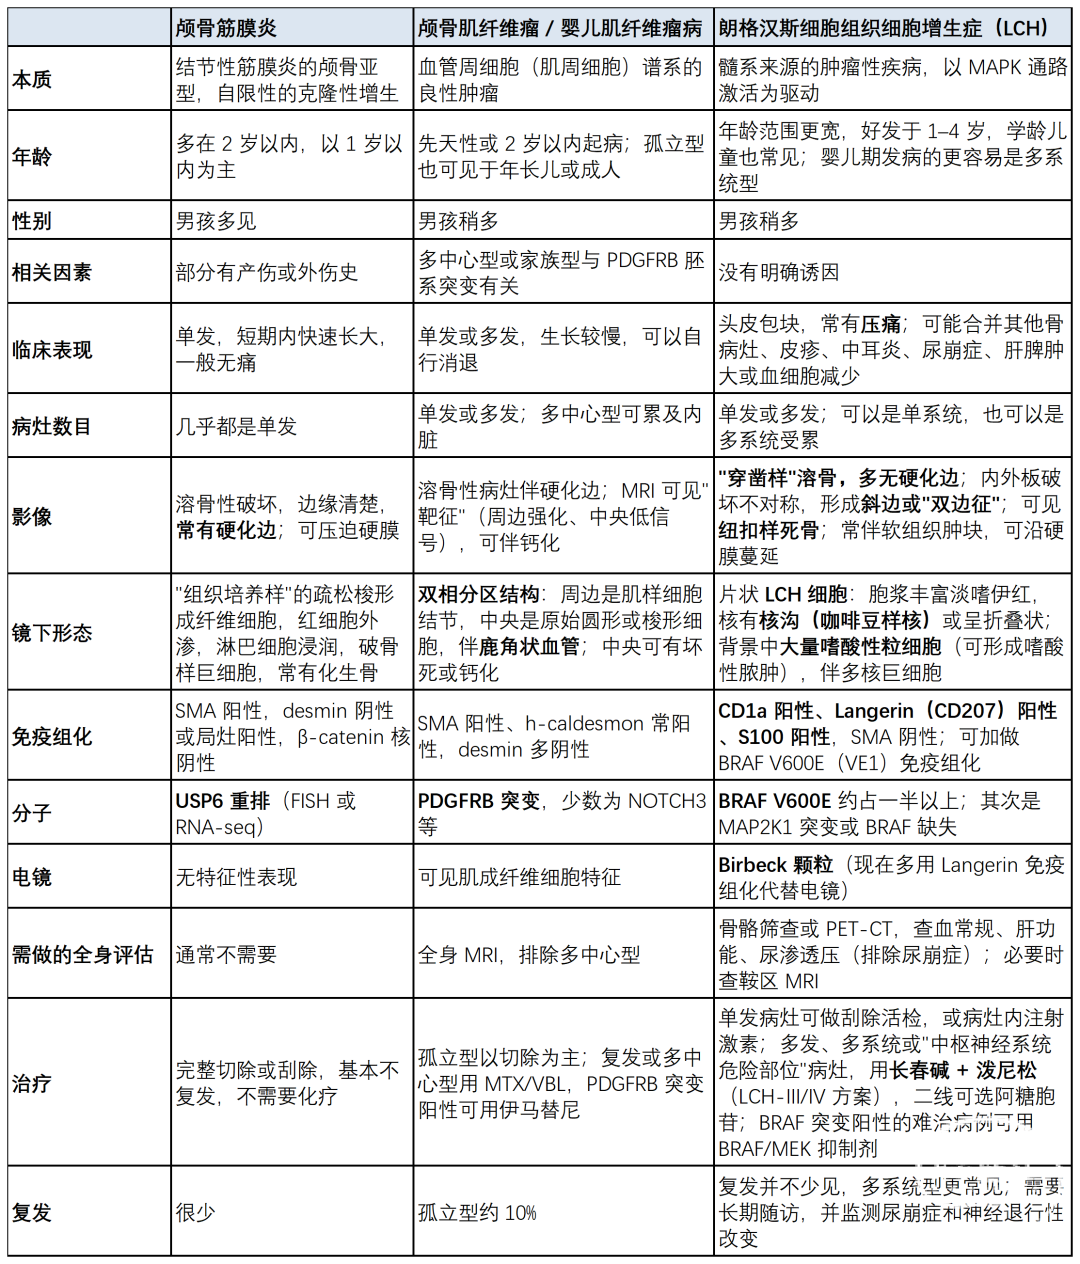
快速判断的几个线索
影像上看边缘:硬化边清楚、膨胀性改变、内有残存骨嵴的,倾向筋膜炎或肌纤维瘤;“穿凿样”无硬化边、有斜边或纽扣样死骨的,首先考虑LCH。
病理上看细胞:颅骨筋膜炎和肌纤维瘤都是梭形细胞肿瘤,前者背景疏松,后者有特征性双相结构;而LCH的肿瘤细胞大多数为上皮样,伴特征性核沟,背景常伴有嗜酸性粒细胞浸润。免疫组化对这三者鉴别也有帮助。
三联免疫组化一次送:SMA、CD1a/Langerin、β-catenin同时做,大部分病例可以快速区分。分子上再按需要送USP6 FISH、PDGFRB测序或BRAF V600E。
临床看压痛和全身表现:病灶有压痛,或者合并多处骨病灶、尿崩症、皮疹的,要高度怀疑LCH,并尽早完成全身评估。
别忘了翻既往史:婴儿期有过软组织肿物切除的孩子,再出现颅骨病灶时,要想到肌纤维瘤病——本例就是这样。
四
写在最后
这个病例给我们的启示有三条:
儿童颅骨溶骨性病变不等于LCH。影像高度提示时,也要留出鉴别的空间,病理一定要做SMA和Langerin。
一个病灶要放在整个病史里看。单看颞骨,它是一个孤立病灶;结合婴儿期的上肢肿物,以及病理已证实为肌纤维瘤的腰骶部肿物,它是多中心肌纤维瘤病的一部分。既往病理要看原始报告:本例的“肌纤维瘤”在病史里被转述成了“神经纤维瘤”。
分子检测不只是锦上添花。本例一次检测就回答了三个问题:诊断(PDGFRB驱动的肌纤维瘤),病因(R561C胚系突变,需要家系检测和长期随访),以及治疗(新病灶出现后可以用伊马替尼,避免反复手术)。前提是送检时要带上胚系对照。
参考文献:
(上下滑动查看更多内容)
本文病例资料已去标识化处理,仅供专业交流。
专家简介
王晓强 主任医师
上海交通大学医学院附属新华医院
上海交通大学医学院附属新华医院小儿神经外科(国家临床重点专科)科主任,学科带头人,主任医师,博士生/博士后导师。复旦大学博士后,哈佛大学高级访问学者
长期从事儿童神经系统肿瘤、先天性畸形的临床与基础研究。擅长儿童颅内/脊髓内肿瘤、颅缝早闭、脊髓拴系、神经源性膀胱、脑瘫等疾病的微创外科与神经整形
担任中国医师协会儿外科分会全国委员、中国神经微侵袭治疗专业委员会全国委员、长三角神经重症与康复专委会副主任委员、上海市医师协会儿外科分会委员、上海市医师协会创伤分会委员、上海医学会小儿神经外科分会委员等。担任Neurosurgery等十余家国际/国内期刊审稿人或编委。主持国家自然科学基金、上海市自然科学基金等国家级及省部级课题10余项。参编专著10余部,发表SCI论文70余篇
王佳甲 副主任医师
上海交通大学医学院附属新华医院
医学博士,担任上海交通大学单病种临床研究中心 -儿童脑肿瘤临床研究中心秘书,积极推动儿童脑肿瘤的临床研究工作。同时还是上海市健康科普培训师资库讲师,致力于向公众普及神经外科健康知识。此外,入选新华医院 Climber 人才计划,在医院的人才培养和学科建设中发挥重要作用。
以第一作者在Cancer Immunology Research、Oncogene、Cell Death Disease等国际期刊发表论文10余篇。作为主要参与人获得教育部科技进步奖二等奖,妇幼健康科技进步奖等。参与执笔《儿童高级别胶质瘤指南》
*特别声明:本页面所包含的文字、图片、音视频等内容仅供医学专业人士学习、交流和参考,不构成诊断、治疗建议或医疗服务推荐。文中专家观点仅代表相关专家个人观点,具体诊疗请遵循专业医务人员的指导。
声明:脑医汇旗下神外资讯、神介资讯、脑医咨询、Ai Brain 所发表内容之知识产权为脑医汇及主办方、原作者等相关权利人所有。
投稿邮箱:NAOYIHUI@163.com
未经许可,禁止进行转载、摘编、复制、裁切、录制等。经许可授权使用,亦须注明来源。欢迎转发、分享。
投稿/会议发布,请联系400-888-2526转3。